Ihr Suchergebnis
Sie recherchieren derzeit unangemeldet.Melden Sie sich an (Login) um den vollen Funktionsumfang der Datenbank nutzen zu können.
In der Rubrik News haben wir 24716 Angebote für Sie gefunden
-
Ganzheitliches Recruiting im Pharmasektor | Beitrag aus pharmind 88 | Nr. 10 | Seite 749-753 (2026)
11.11.2026Der Fachkräftemangel im Pharmasektor stellt Unternehmen vor die Herausforderung, qualifizierte Positionen schnell und passgenau zu besetzen. Klassische Recruiting-Prozesse, die v. a. auf Lebensläufe und formale Qualifikationen setzen, stoßen dabei zunehmend an ihre Grenzen: Fehlbesetzungen, mangelnde Passung und hohe Fluktuation sind häufige Folgen. Daher gewinnt ein ganzheitlicher Blick auf Bewerbende an Bedeutung. Neben fachlichen Kompetenzen rücken insbesondere Motive, Werte und Persönlichkeitsmerkmale in den Fokus. Ein im Pharmasektor operierendes Auftrags-Entwicklungs- und Produktions-Unternehmen (CDMO) aus der Schweiz verfolgt hierfür einen systematischen Ansatz mit dem Ziel eines nachhaltigen „Perfect Match“. Kern ist ein positionsspezifisches Soll-Profil, das neben fachlichen Anforderungen auch relevante Persönlichkeitsmerkmale definiert. Im Bewerbungsprozess wird das individuelle Ist-Profil der Kandidaten erfasst. Der Abgleich beider Profile schafft eine fundierte Entscheidungsbasis und reduziert das Risiko von Fehlbesetzungen.
-
Regulatorische Aspekte des neuen EU-Pharmapakets – Teil 1 | Beitrag aus pharmind 88 | Nr. 10 | Seite 756-763 (2026)
12.11.2026Nach der Einigung der Europäischen Kommission, des Rates und des Parlaments in den Triologverhandlungen am 11. Dez. 2025 veröffentlichte der Ausschuss der ständigen Vertreter (AStV) am 6. März 2026 die präfinalen Kompromisstexte der neuen Richtlinie und der neuen Verordnung der überarbeiteten EU-Arzneimittelgesetzgebung. Die überarbeitete EU-Arzneimittelgesetzgebung soll durch 100 implementierende und delegierte Rechtsakte sowie Guidelines ergänzt werden und wird ein imposantes Regelwerk bilden. Die neue EU-Arzneimittelgesetzgebung soll mehr Unterstützung und bessere Rahmenbedingungen für kommende Innovationen bieten und mit schnelleren und angepassten Zulassungsverfahren an Wettbewerbsfähigkeit gegenüber anderen Regionen gewinnen. Der 1. Teil der Publikation befasst sich mit der Straffung der Zulassungsverfahren, die mit flexiblen Anpassungen zur Förderung der Zulassung von Innovationen einhergehen sowie den Möglichkeiten der wissenschaftlichen und regulatorischen Unterstützung.
-
Bürokratieabbau im Arzneimittelrecht | Beitrag aus pharmind 88 | Nr. 10 | Seite 764-771 (2026)
16.11.2026Das Arzneimittelrecht steht im Spannungsfeld zwischen Patientensicherheit und schneller Verfügbarkeit von Innovationen. Die zunehmende regulatorische Dichte in Europa hat zwar Transparenz und Risikokontrolle verbessert, führt jedoch zugleich zu steigender Komplexität, hohem Ressourcenaufwand und möglichen Innovationshemmnissen. Ein proportionaler Sicherheitsgewinn ist dabei nicht immer erkennbar. Der Fachbeitrag plädiert für einen gezielten Bürokratieabbau im Sinne einer qualitativen Optimierung bestehender Regelungen. Im Fokus stehen die Beseitigung von Redundanzen, die Harmonisierung von Verantwortlichkeiten sowie effizientere und digitalisierte Prozesse. Zentrale Ansatzpunkte sind die Vereinheitlichung von Rollen (QP/QPPV), die Verschlankung von Zulassungsdossiers, effizientere Inspektions- und Zulassungsverfahren, die Optimierung von Variationsprozessen sowie die stärkere Nutzung elektronischer Produktinformationen. Ein ausgewogener Regulierungsrahmen kann Effizienz, Innovation und Versorgungssicherheit stärken – bei gleichbleibend hohem Patientenschutz.
-
Reinraumqualifizierung im Wandel | Beitrag aus pharmind 88 | Nr. 10 | Seite 772-779 (2026)
17.11.2026Die Überarbeitung von EU-GMP-Annex 1 und DIN EN ISO 14644 führt zu zusätzlichen Anforderungen in der Reinraumqualifizierung. Zentrale Elemente sind die erweiterte Kontaminationskontrollstrategie, die Integration der Vorgaben aus dem EU-GMP-Annex 15 sowie die klare Trennung zwischen Qualifizierung und kontinuierlichem Monitoring. Die ISO-Normen präzisieren Messmethoden, Statistik und Messpunktstrategie. Unternehmen müssen Risikoanalysen vertiefen, Messpunkte nachvollziehbar definieren, Luftströmungsvisualisierungen strukturiert dokumentieren und Datenintegrität gemäß ALCOA+ sicherstellen. Moderne Monitoring-Systeme, interdisziplinäre Zusammenarbeit und regelmäßige Schulungen sind entscheidend, um regulatorische Konformität und Prozessstabilität im laufenden Betrieb zu gewährleisten.
-
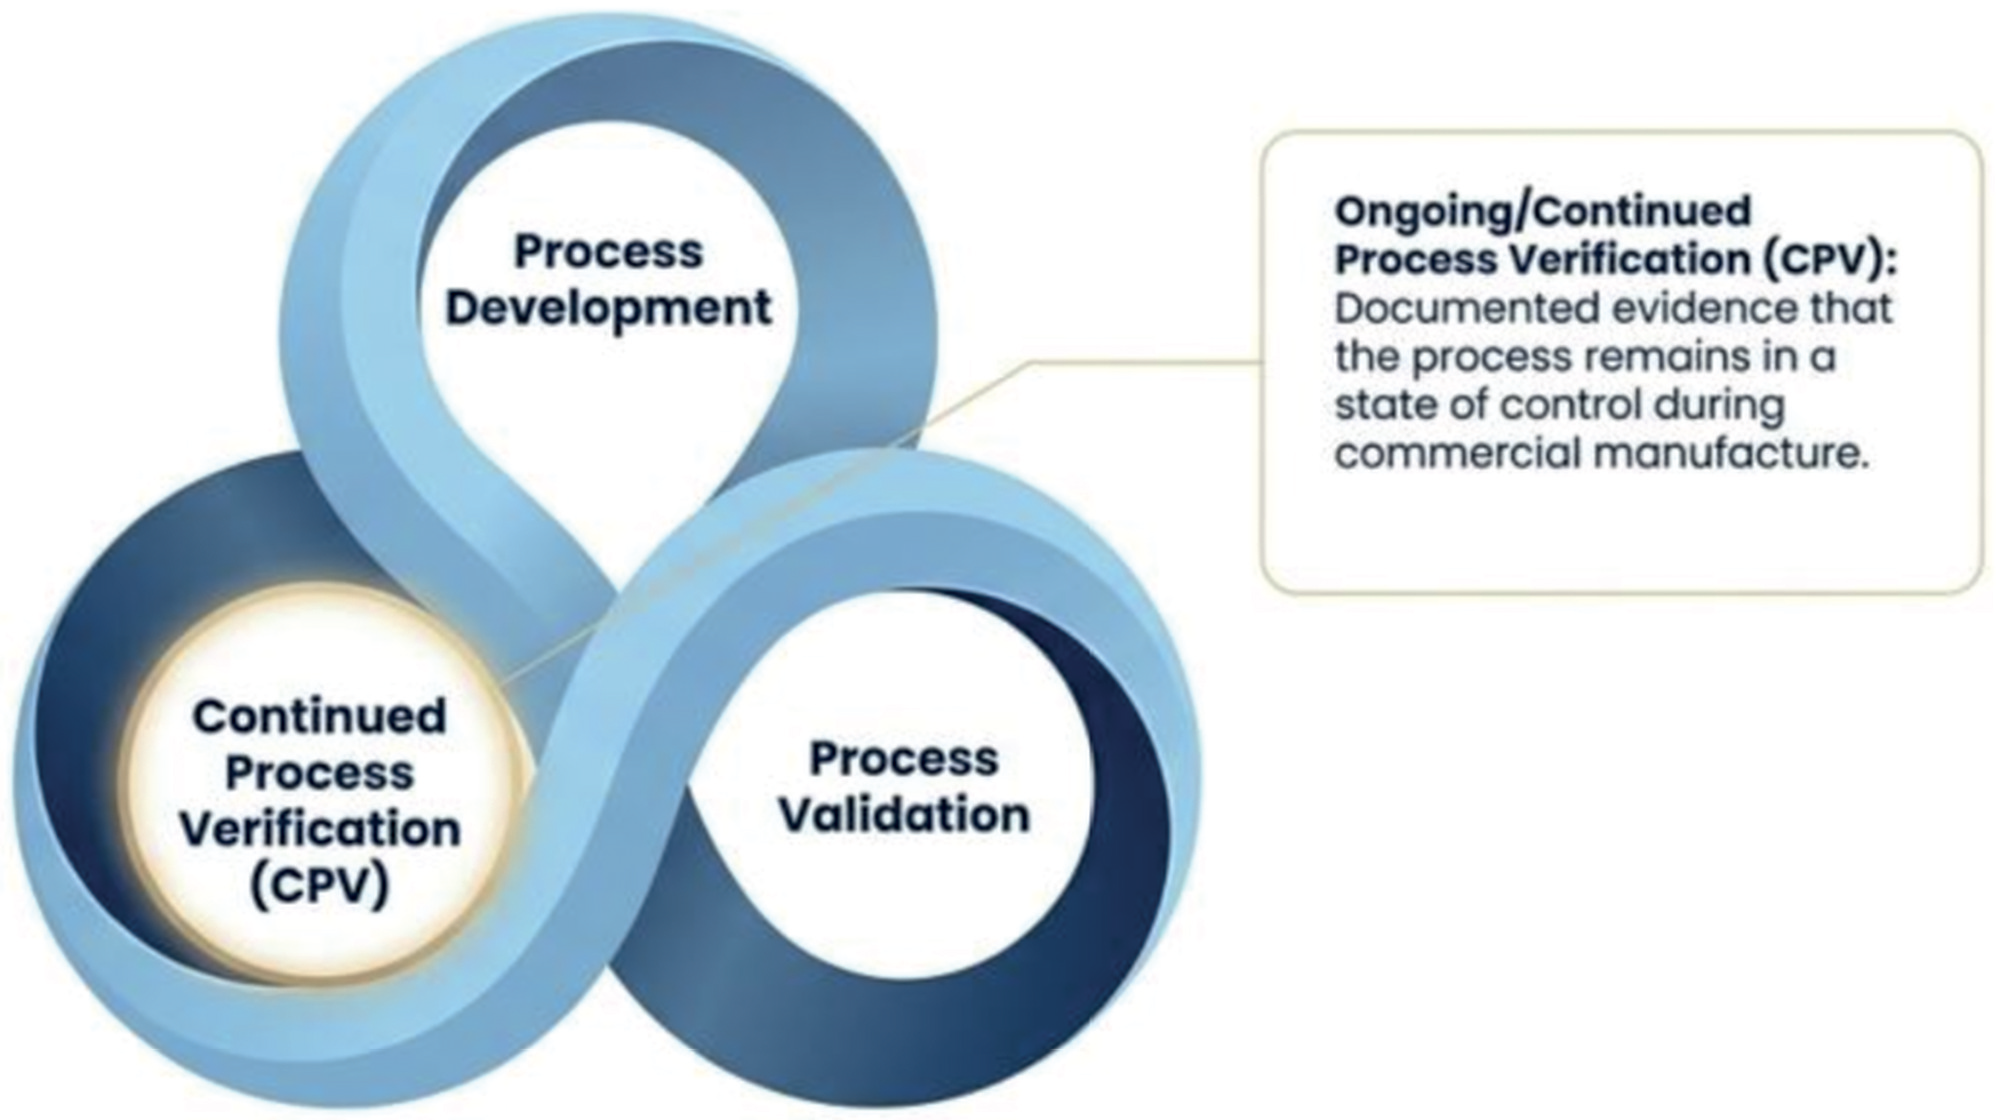
Beyond Compliance | Beitrag aus pharmind 88 | Nr. 10 | Seite 780-785 (2026)
18.11.2026Stage 3 – Continued Process Verification (CPV) – represents the dynamic phase of the process validation lifecycle, providing ongoing assurance that manufacturing processes remain in a state of control during commercial production. Beyond regulatory compliance, a mature CPV program can become a strategic business advantage by transforming manufacturing and quality data into actionable process knowledge. Statistical monitoring, capability assessment, trend analysis, and predictive analytics enable early identification of variability and process drift, supporting proactive risk management and continuous improvement. Integration with Quality Risk Management and operational excellence methodologies allows organizations to prioritize improvement opportunities, reduce deviations, investigations, rework, scrap, and production losses, and optimize manufacturing performance. Furthermore, harmonized CPV data infrastructures support digital transformation and advanced analytics. Consequently, Stage 3 of Process Validation Lifecycle evolves from a compliance-driven monitoring activity into a strategic capability that enhances process predictability, product robustness, resource efficiency, business continuity, and sustainable manufacturing performance.
-
Contamination Control and Regulatory Considerations | Beitrag aus pharmind 88 | Nr. 10 | Seite 786-791 (2026)
20.11.2026Advanced therapy medicinal products (ATMPs), including cell and gene therapies (CGTs), are transforming the treatment landscape for severe and rare diseases, while introducing new challenges for aseptic manufacturing, contamination control, and sterility assurance. Patient-derived starting materials, complex biological processes, manual interventions, compressed testing and release timelines, and reliance on specialised raw materials require flexible and risk-based approaches to contamination control. In parallel, the evolving regulatory framework for ATMPs, including EudraLex Volume 4 Part IV and Annex 1 expectations, requires scientifically justified and phase-appropriate control strategies. This article reviews key contamination risks in cell and gene therapy manufacturing and outlines practical approaches to contamination control across facilities, equipment, operations, testing, and the pharmaceutical quality system.
-
G-BA und IQWiG – News | Beitrag aus pharmind 88 | Nr. 10 | Seite I-VIII (2026)
03.11.2026Der Gemeinsame Bundesausschuss (G-BA) regelt die Inhalte der gesundheitlichen Versorgung mittels Richtlinien und entscheidet, welche Leistungen von der gesetzlichen Krankenversicherung gezahlt werden. Das Institut für Qualität und Wirtschaftlichkeit im Gesundheitswesen (IQWiG) ist dafür verantwortlich, den Nutzen und den Schaden von medizinischen Maßnahmen für Betroffene zu untersuchen. Dieser Beitrag berichtet über die Aktivitäten des G-BA und des IQWiG mit Fokus auf den Arzneimittelbereich und die Ergebnisse von Sept. 2026.
-
CHMP und CMDh – News | Beitrag aus pharmind 88 | Nr. 10 | Seite IX-XIV (2026)
04.11.2026Der Ausschuss für Humanarzneimittel (Committee for Medicinal Products for Human Use, CHMP) ist ein wissenschaftliches Gremium der Europäischen Arzneimittel-Agentur (European Medicines Agency, EMA) in Amsterdam. Der CHMP ist zuständig für die Nutzen-Risiko-Bewertung der Zulassungsanträge für Humanarzneimittel, die EU-weit zugelassen werden müssen oder sollen. Er verabschiedet positive oder negative Zulassungsempfehlungen (Opinions). Die Koordinierungsgruppe für gegenseitige Anerkennungs- und dezentralisierte Verfahren (CMDh) hingegen koordiniert die Zulassungsverfahren für Arzneimittel in mehreren EU-Mitgliedstaaten sowie die Pharmakovigilanzverfahren. Dieser Beitrag fasst die Ergebnisse der CHMP-Sitzung vom 14.–17. Sept. 2026 und der CMDh-Sitzung vom 15.–17. Sept. 2026 zusammen.
-
COMP – News | Beitrag aus pharmind 88 | Nr. 10 | Seite XV-XVI (2026)
05.11.2026Der Ausschuss für Orphan-Arzneimittel (Committee for Orphan Medicinal Products, COMP) ist ein wissenschaftliches Gremium der Europäischen Arzneimittel-Agentur (European Medicines Agency, EMA), das die Anträge auf Zuerkennung für die Empfehlung des Orphan-Status für Arzneimittel prüft, die gegen seltene Krankheiten entwickelt werden. Dieser Beitrag fasst die Ergebnisse der Ausschusssitzung vom 14.–15. Juli 2026 zusammen.
-
PDCO – News | Beitrag aus pharmind 88 | Nr. 10 | Seite XVII-XVIII (2026)
06.11.2026Der Ausschuss für Kinderarzneimittel (Paediatric Committee, PDCO) ist ein wissenschaftliches Gremium der EMA, das die eingereichten pädiatrischen Prüfkonzepte (Paediatric Investigation Plan, PIP) bzw. die Freistellungsanträge von PIP (Waiver) bewertet. Im weiteren Verlauf prüft es, ob alle Studien gem. PIP tatsächlich durchgeführt wurden (Compliance Check). Dieser Beitrag fasst die Empfehlungen des PDCO aus der Sitzung vom 21.–24. Juli 2026 zusammen.
Sie sehen Artikel 24401 bis 24410 von insgesamt 24716
- Erste Seite
- 2439
- 2440
- 2441
- 2442
- 2443
- Letzte Seite